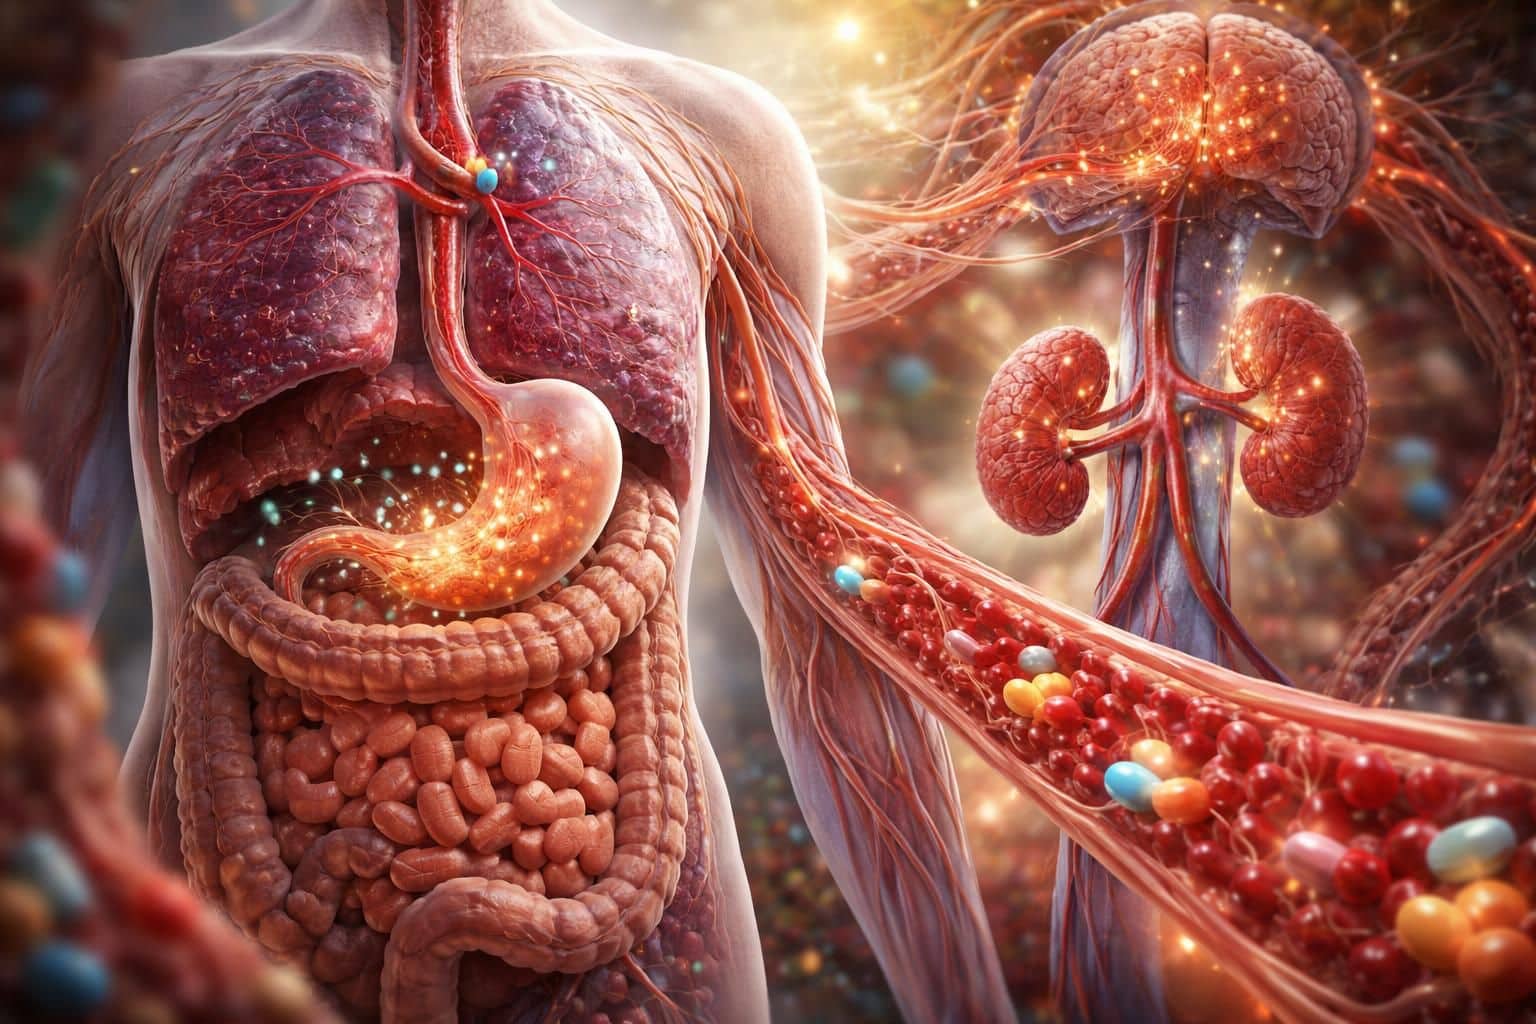
Lorsqu’un médicament est administré, il entame un véritable voyage dans l’organisme qui conditionne son efficacité thérapeutique. Ce parcours complexe ne cesse de passionner chercheurs et cliniciens en 2026, car comprendre ce que deviennent les substances actives une fois absorbées est crucial pour optimiser les traitements et limiter les effets indésirables. De l’absorption au site d’action, à la transformation chimique, puis à l’élimination, chaque étape détermine la manière dont le médicament interagit avec le corps humain. C’est grâce à l’étude fine de la pharmacocinétique que l’on peut anticiper les variations individuelles, prévenir la toxicité et adapter les doses selon les besoins spécifiques des patients.
Ce processus peut paraître abstrait de prime abord, mais il repose sur des phénomènes biologiques bien définis où les médicaments se dissolvent, traversent des barrières cellulaires, circulent dans le sang, sont métabolisés principalement par le foie et enfin évacués. Ces transformations sont influencées par de multiples facteurs internes et externes qui modifient la biodisponibilité et la durée d’action des principes actifs. Ainsi, une simple prise orale ne garantit pas toujours l’atteinte optimale des tissus cibles. Inversement, certaines voies d’administration ou certaines formulations innovantes permettent d’accélérer ou de prolonger l’effet du médicament.
Absorption des médicaments : comment la molécule gagne la circulation sanguine
L’absorption est la première étape cruciale qui conditionne la suite du destin d’un médicament dans l’organisme. Pour qu’un principe actif puisse exercer son effet, il doit d’abord franchir la barrière initiale à son site d’administration — par exemple, la muqueuse intestinale lors de la prise orale — pour atteindre la circulation systémique. L’efficacité d’un traitement dépend donc en grande partie de la capacité d’absorption du médicament.
La voie d’administration joue un rôle déterminant. La voie orale est la plus utilisée, car simple et non invasive, mais elle est sujette à divers aléas. Le médicament doit se dissoudre, résister à l’acidité gastrique, puis traverser les cellules intestinales. Il subit fréquemment un premier passage hépatique, où une fraction importante est métabolisée avant même de parvenir au reste du corps, ce qui réduit la quantité de molécule active disponible. C’est pourquoi certains médicaments ont une biodisponibilité faible après administration orale, ce qui signifie qu’une faible proportion de la dose ingérée atteindra la circulation systémique sous une forme inchangée.
D’autres voies, comme l’injection intraveineuse, contournent la barrière intestinale et le foie, permettant une absorption immédiate et complète puisque la substance rejoint directement le sang. La voie intramusculaire ou sous-cutanée offre une absorption plus lente et variable, modulée par le flux sanguin local. De même, les méthodes transdermiques (patchs), rectales ou inhalées sont souvent choisies pour éviter les effets indésirables ou l’inactivation digestive de certains médicaments.
Les propriétés physico-chimiques du médicament influencent aussi grandement l’absorption. Un principe actif hydrosoluble traversera difficilement les membranes lipidiques des cellules intestinales ; sa capacité à être absorbé dépendra alors de la forme ionisée ou non, elle-même liée au pH du milieu et à la constante d’acidité (pKa) du médicament. La présence de nourriture dans l’estomac ou l’intestin peut également modifier la dissolution, soit en favorisant soit en retardant l’absorption. Par exemple, certains aliments riches en fibres peuvent « enrober » la molécule, réduisant sa disponibilité. Enfin, des interactions médicamenteuses ou avec des substances comme les antiacides peuvent modifier la motilité gastro-intestinale ou l’environnement chimique, affectant ainsi la quantité absorbée.
En résumé, cette phase initiale détermine la biodisponibilité : un paramètre clé qui représente la fraction du médicament atteint intacte la circulation. En 2026, la recherche s’oriente vers des moyens d’augmenter cette biodisponibilité grâce à de nouvelles formes galéniques, comme les nano-particules ou les systèmes à libération prolongée, pour améliorer la prise en charge thérapeutique.

La distribution : transport et diffusion du médicament vers les organes cibles
Une fois le médicament absorbé, il est transporté via le sang jusqu’aux différents organes et tissus, où il peut exercer son action pharmacologique. Ce processus est appelé distribution et varie fortement selon la molécule et les caractéristiques physiologiques du patient.
Le débit sanguin des organes est un facteur majeur. Les organes très irrigués comme le cœur, le foie ou les reins reçoivent rapidement le médicament, tandis que les tissus moins vascularisés, tels que la graisse ou certains muscles, obtiennent la molécule plus lentement. Cette distribution inégale influence la rapidité et la durée d’action du médicament.
Un autre élément important est la liaison aux protéines plasmatiques, principalement à l’albumine. Une grande partie des molécules médicamenteuses se lie à ces protéines, mais seul le médicament libre – non lié – est biologiquement actif et peut traverser les membranes cellulaires. Cela signifie que la concentration effective du médicament dans le plasma dépend directement de ce phénomène. Par exemple, des variations de taux d’albumine, fréquentes chez les patients âgés ou atteints de maladies chroniques, peuvent modifier la distribution et l’efficacité des traitements.
De plus, certaines barrières physiologiques comme la barrière hémato-encéphalique protègent le cerveau en filtrant les substances entrant dans le système nerveux central. Seuls les médicaments lipophiles ou dotés de transporteurs spécifiques peuvent la franchir facilement, ce qui est essentiel pour les traitements neurologiques.
Le concept pharmacocinétique du volume de distribution (Vd) décrit la répartition d’un médicament entre le plasma et les tissus. Un Vd faible indique une concentration élevée dans le sang, alors qu’un Vd élevé montre une accumulation importante dans les tissus. Par exemple, des médicaments lipophiles comme les benzodiazépines peuvent se stocker dans la graisse, créant un réservoir tissulaire qui prolongera leur effet après l’arrêt du traitement.
L’ampleur et la vitesse de la distribution influencent non seulement l’efficacité du médicament mais aussi son potentiel de toxicité. Le phénomène de réservoirs tissulaires, où certains médicaments s’accumulent dans la graisse, les os ou les muscles, joue un rôle central dans la durée et le contrôle de l’action thérapeutique.
Cette maîtrise de la distribution est une des clés pour mieux comprendre pourquoi un traitement peut fonctionner différemment d’un patient à un autre, notamment en fonction de leur âge, de leur composition corporelle ou de leur état pathologique. Pour approfondir la compréhension de ces mécanismes, consultez cet article expliquant les différences dans l’efficacité des traitements.
Le métabolisme des médicaments : biotransformation et détoxification hépatique
Après distribution, certains médicaments vont subir un métabolisme, processus fondamental de transformation chimique, principalement réalisé par le foie. La biotransformation a pour objectif principal la détoxification : elle modifie les molécules pour les rendre plus hydrosolubles, ce qui facilite leur élimination par les reins.
Le métabolisme est divisé en deux phases bien distinctes. La phase I implique des réactions de modification fonctionnelle : oxydation, réduction, hydrolyse. Ces réactions sont essentiellement catalysées par les enzymes du cytochrome P450, une famille enzymatique clé dans la pharmacocinétique. La phase II consiste en des réactions de conjugaison, qui attache des groupes polaires comme l’acide glucuronique, le sulfate ou le glutathion, augmentant encore la solubilité des métabolites.
La biotransformation peut mener à différents résultats sur les métabolites produits. Certains seront inactifs, ne conservant plus aucune action thérapeutique. D’autres peuvent rester actifs et même présenter une puissance pharmacologique supérieure à la molécule d’origine. Par exemple, certains pro-médicaments sont conçus pour devenir efficaces uniquement après métabolisation. Par ailleurs, la toxification peut survenir lorsque des métabolites toxiques sont générés, parfois responsables d’effets secondaires graves.
Les facteurs qui influencent le métabolisme sont nombreux. La génétique joue un rôle essentiel : certains patients possèdent des variantes de gènes qui rendent leur métabolisme hépatique plus rapide ou au contraire plus lent. L’âge modifie également la capacité de métabolisation, avec un métabolisme immature chez le nourrisson et souvent ralenti chez la personne âgée. Les insuffisances hépatiques constituent un autre obstacle majeur, diminuant l’efficacité du métabolisme et pouvant nécessiter des ajustements posologiques.
Enfin, les interactions médicamenteuses peuvent inhiber ou induire les enzymes hépatiques, perturbant la biotransformation et modifiant la concentration de médicaments actifs. C’est pourquoi il est primordial d’évaluer attentivement l’ensemble des traitements pris par un patient pour éviter des risques d’accumulation toxique.
Élimination des médicaments : les voies d’excrétion et leur impact sur la pharmacocinétique
L’élimination des médicaments et de leurs métabolites est une étape finale incontournable pour mettre fin à leur action dans l’organisme et prévenir leur accumulation toxique. Cette excrétion peut s’effectuer par différentes voies, avec une prédominance pour l’élimination rénale et hépatobiliaire.
Chez la majorité des médicaments, l’excrétion rénale reste la principale voie d’évacuation. Elle comprend trois processus : filtration glomérulaire, sécrétion tubulaire et réabsorption tubulaire. Un médicament doit être hydrosoluble et non lié aux protéines plasmatiques pour être efficacement filtré au niveau des reins. D’où l’importance du métabolisme qui prépare souvent la molécule à cette élimination en la rendant soluble.
Les médicaments lipophiles, plus difficiles à éliminer par les urines, peuvent être excrétés par voie hépatobiliaire. Ils sont alors sécrétés dans la bile, puis expulsés dans les selles. Ces molécules peuvent subir un cycle entéro-hépatique, où elles sont réabsorbées au niveau intestinal, prolongeant ainsi leur durée d’action.
D’autres voies plus rares existent, comme l’élimination pulmonaire, principale pour certains anesthésiques gazeux, ou des traces via la sueur, la salive ou même le lait maternel. Bien que ces voies soient mineures, elles sont prises en considération dans certains contextes cliniques spécifiques.
Deux paramètres essentiels décrivent cette phase d’élimination : la clairance et la demi-vie d’élimination. La clairance indique l’efficacité d’un organe à éliminer le médicament, tandis que la demi-vie correspond au temps nécessaire pour réduire de moitié la concentration plasmatique. Ces données sont fondamentales pour ajuster la posologie et la fréquence d’administration, évitant ainsi la surdose ou la sous-dose.
L’importance de bien comprendre cette dernière phase se retrouve notamment dans la prévention d’effets secondaires liés à l’accumulation, en particulier chez les patients âgés ou présentant une insuffisance rénale. Ce contrôle rigoureux est d’autant plus crucial quand il faut gérer des traitements combinés, qui peuvent interférer sur ces mécanismes. Pour mieux appréhender cette complexité, ce guide sur la réaction à l’arrêt des traitements offre des précisions utiles.
Pharmacocinétique intégrée : personnaliser les traitements pour optimiser l’efficacité
La compréhension globale du cycle ADME (Absorption, Distribution, Métabolisme, Excrétion) est devenue en 2026 un pilier de la médecine personnalisée. Appréhender ces quatre étapes permet non seulement de garantir l’efficacité thérapeutique mais aussi d’adapter précisément les traitements selon le profil du patient.
Les différences individuelles ne sont jamais anecdotiques. Elles concernent le fonctionnement hépatique, la capacité d’élimination rénale, l’état de santé général, le régime alimentaire, ainsi que le statut génétique qui influence fortement la pharmacocinétique. Les patients polymédiqués, surtout ceux souffrant de maladies chroniques, sont particulièrement susceptibles de voir survenir des interactions modifiant significativement ces processus. Les femmes enceintes ou encore les extrêmes d’âge nécessitent également une attention particulière, car les modifications physiologiques affectent l’absorption et l’élimination.
Pour les cliniciens, maîtriser ces notions permet d’optimiser la posologie, moduler la fréquence d’administration et anticiper les risques d’effets indésirables ou de toxicité. Par exemple, une maladie hépatique peut réduire le métabolisme et allonger la demi-vie d’un médicament, justifiant une réduction de dose. A l’inverse, certains patients jeunes peuvent métaboliser rapidement certaines molécules, nécessitant des doses plus élevées pour obtenir un effet équivalent.
En pratique, l’évaluation précise des paramètres pharmacocinétiques est souvent accompagnée par un suivi biologique et clinique. Les professionnels de santé utilisent ces connaissances pour personnaliser les prescriptions et éviter que des médicaments ne deviennent inefficaces ou dangereux. C’est ainsi qu’en 2026, la pharmacocinétique est au cœur de la démarche visant à rendre les traitements plus sûrs et mieux ciblés.
Voici une liste des bénéfices concrets liés à l’intégration des connaissances pharmacocinétiques en médecine :
- Optimisation des doses, pour maximiser l’efficacité tout en réduisant les risques.
- Prise en compte des interactions médicamenteuses qui peuvent perturber le métabolisme ou l’élimination.
- Adaptation aux variations physiologiques selon l’âge, l’état de santé et la génétique.
- Réduction des effets secondaires grâce à un suivi personnalisé.
- Amélioration de l’observance en simplifiant les schémas posologiques.
Ce niveau de personnalisation est la clef pour répondre à la complexité des traitements modernes. Pour approfondir le sujet sur la progression des maladies et leurs impacts sur la pharmacocinétique, la lecture de ce dossier dédié à l’aggravation des maladies avec le temps est particulièrement pertinente.
Pourquoi la voie d’administration influence-t-elle l’efficacité d’un médicament ?
La voie d’administration détermine la rapidité et la quantité de médicament qui atteint la circulation sanguine. Par exemple, la voie orale est plus lente et soumise à un premier passage hépatique qui réduit la quantité active, tandis que la voie intraveineuse permet une absorption immédiate et totale.
Qu’est-ce que la biotransformation et pourquoi est-elle importante ?
La biotransformation est le processus par lequel le foie modifie chimiquement les médicaments pour les rendre plus solubles et faciliter leur élimination. Elle joue aussi un rôle dans la détoxification et peut transformer certains médicaments en formes actives ou toxiques.
Comment les protéines plasmatiques affectent-elles la distribution des médicaments ?
Les médicaments peuvent se lier aux protéines plasmatiques comme l’albumine, ce qui immobilise la molécule. Seule la fraction libre est active et peut atteindre les tissus. Une variation de ces protéines modifie donc l’efficacité du médicament.
Quels facteurs peuvent ralentir le métabolisme d’un médicament ?
Le métabolisme peut être ralenti chez les personnes âgées, les nourrissons ou en cas d’insuffisance hépatique. Les interactions médicamenteuses peuvent aussi inhiber les enzymes responsables, ralentissant la biotransformation.
Pourquoi est-il important de connaître la demi-vie d’un médicament ?
La demi-vie indique combien de temps un médicament reste actif dans l’organisme. Cette information est essentielle pour fixer la posologie et la fréquence des prises afin d’assurer un niveau thérapeutique constant sans surdosage.